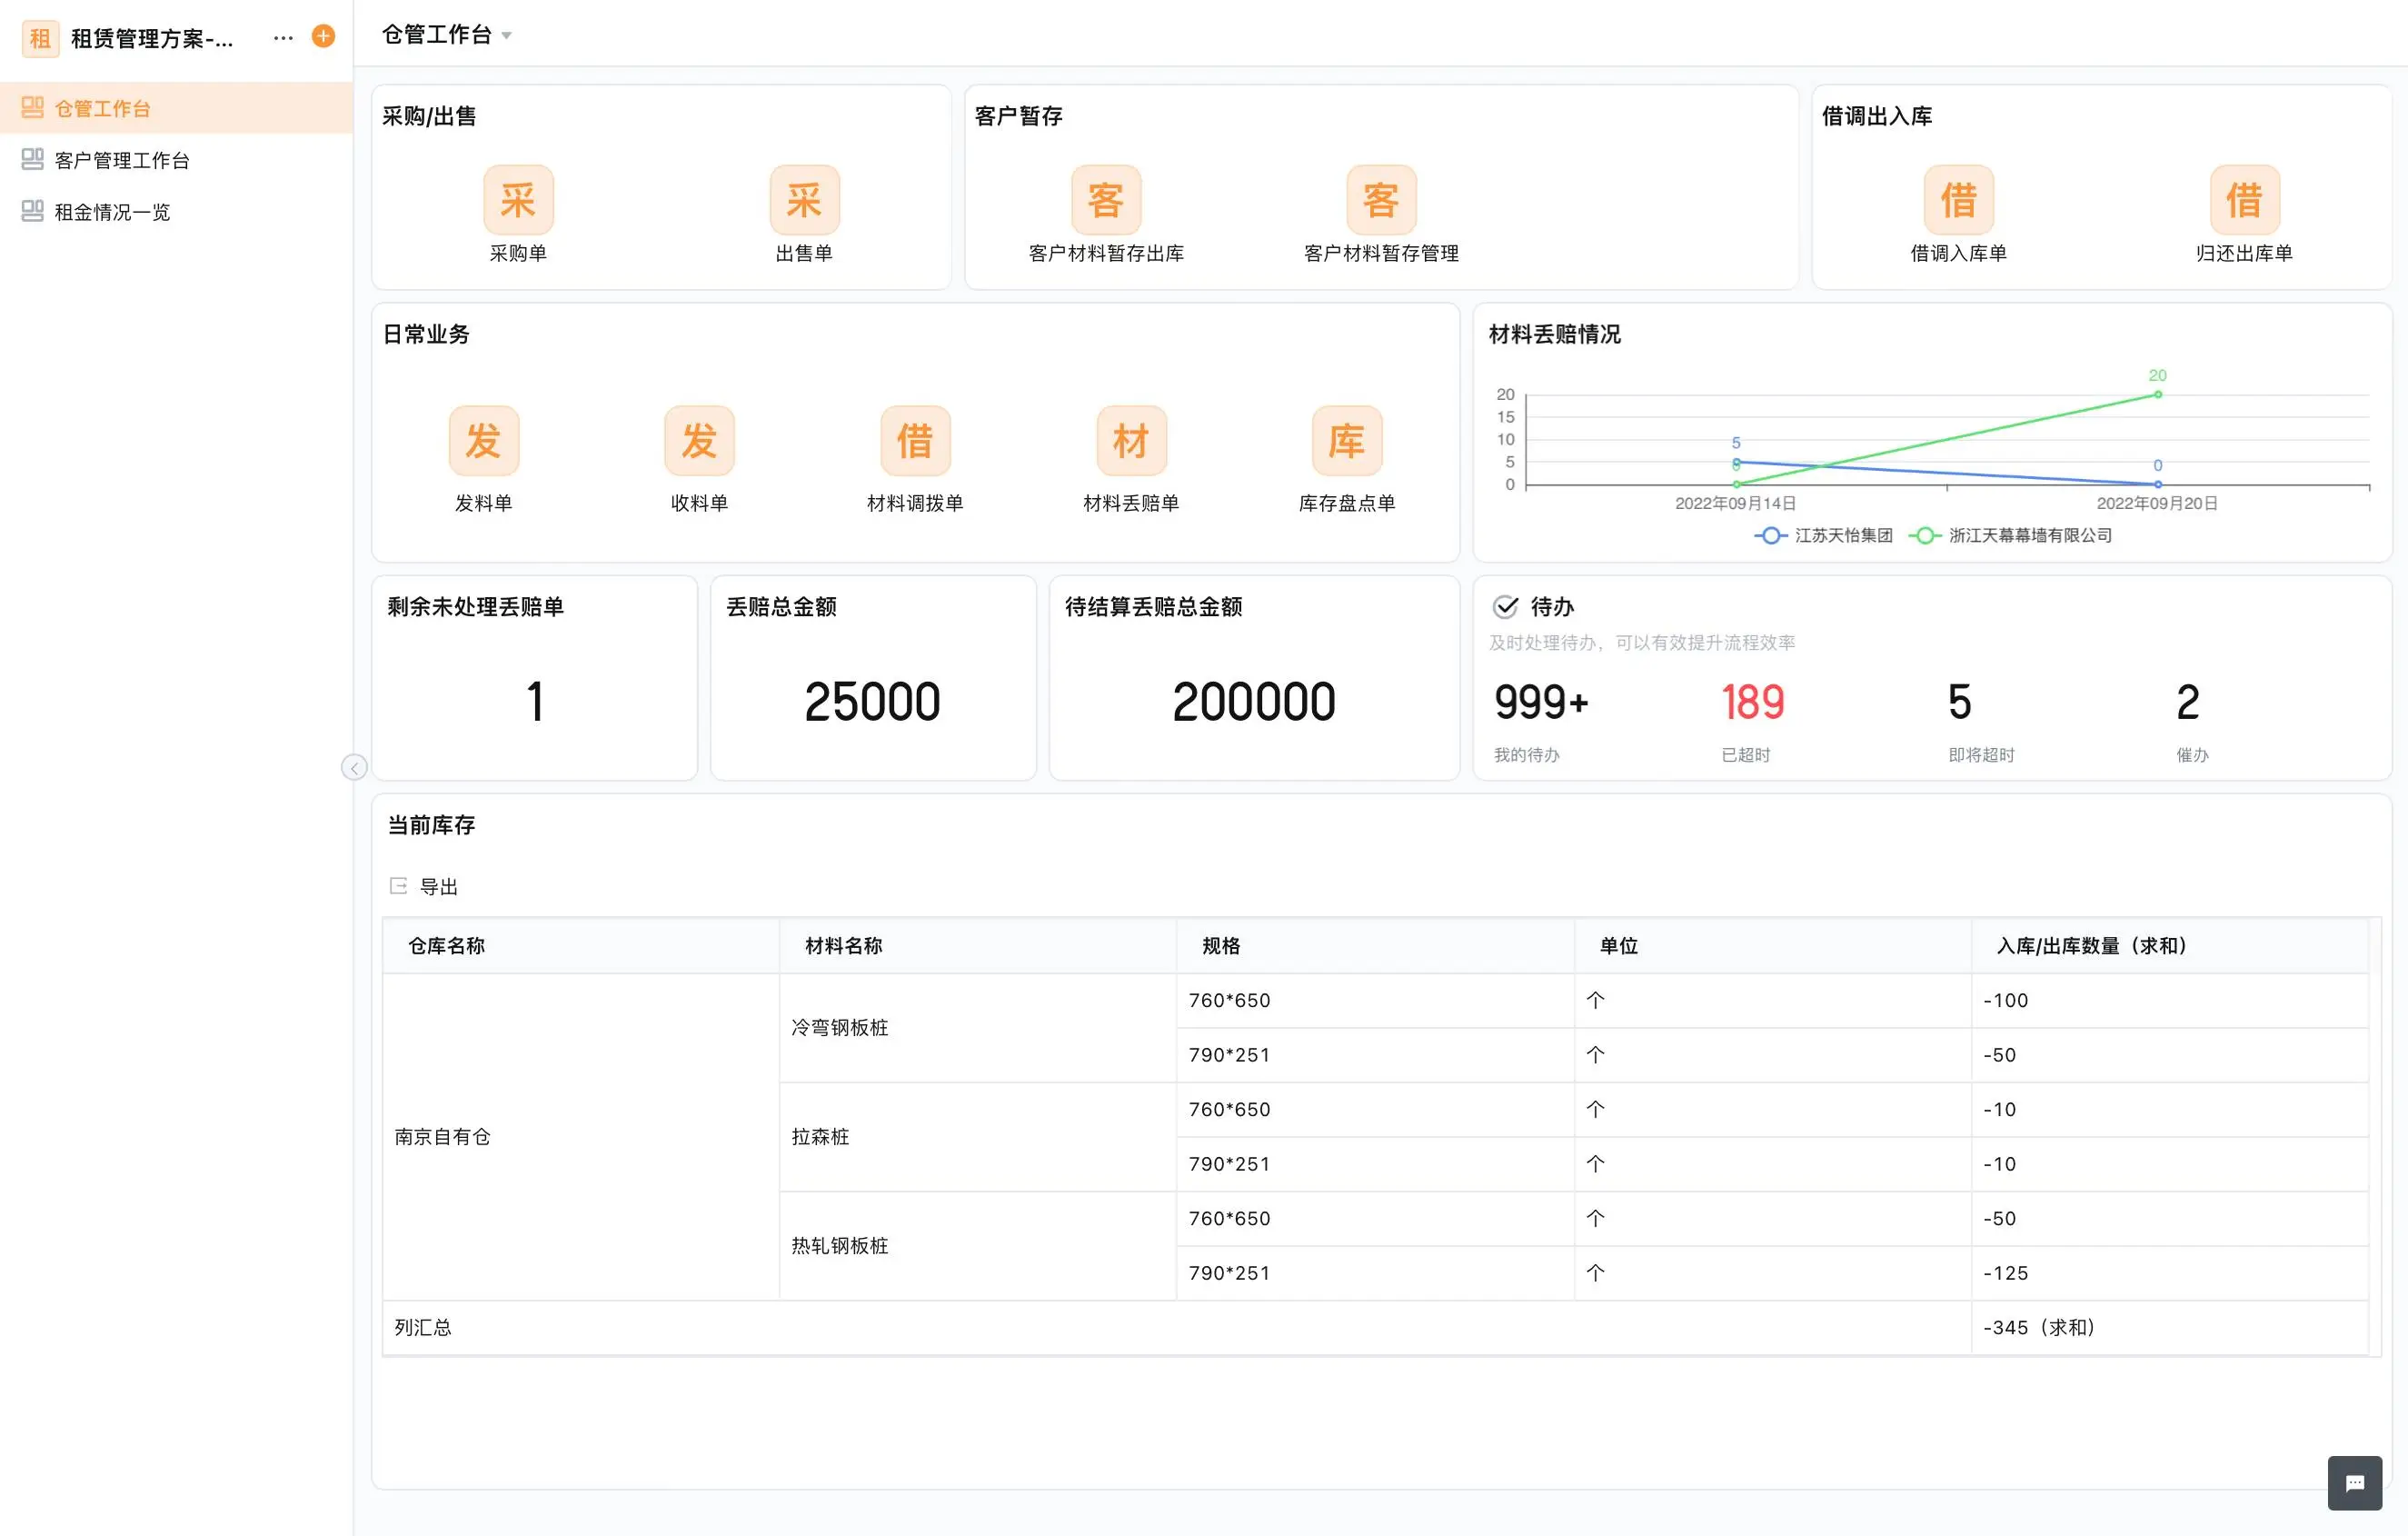
药品入库后若批号、效期、质量状态和流向记录分散,临期处理、召回核查和日常质量复核都会失去依据。这类问题之所以要尽早处理,是因为每一次采购入库、销售出库、退货、调拨或盘点都在改变库存;如果变化没有业务来源,后续无法解释差异。
先给判断:系统可以用于搭建批次、效期、质量状态、出入库和权限记录;是否符合 GSP 需按企业质量体系、现行规范和监管检查要求验证,不能由产品说明直接判定。判断医药进销存效期追溯是否适合系统化,不能只看能否填单,而要看库存变化、单据状态、责任人和相关数据能否相互回查。
临期、召回和退货怎样形成可追溯证据
当合规证据出现异常时,系统不应只给出红色提示,还要说明影响了哪张单、哪项库存或哪一笔对账,便于责任岗位直接处理。
轻流 AI 无代码平台可以把业务控制相关字段、状态和待办组合起来;AI 适合做查询、归纳与异常提示,最终放行仍由对应岗位确认。
查看轻流进销存方案时,应重点核对批号、效期、质量状态、供应商与流向,而不是只看页面是否能录单。
GSP判断不能只看有没有一张药品库存表
医药进销存的判断标准不是“页面能不能录药品”,而是批号、效期、质量状态和流向能否贯穿采购、验收、储存、销售、退货与召回。
该平台可以通过表单、流程、权限、日志和报表搭建业务链路,支持批次追溯与异常闭环;但这只能说明具备配置基础,不能直接等同于通过 GSP 检查。
- 由质量负责人列出现行制度和检查要求。
- 把药品经营流程拆成采购、验收、储存、养护、销售和退货节点。
- 使用历史批次或脱敏样本做正向与反向追溯。
- 对缺失字段、越权修改和异常库存形成整改记录。
批号、效期与质量状态必须贯穿单据链
市场监管总局公开的《药品经营质量管理规范》强调计算机系统支撑全过程管理、质量控制和可追溯。企业仍需将系统与质量体系、岗位职责和现行监管要求逐项验证。
尤其要关注管理员权限、数据修改、停用商品、临期处理和召回演练,这些往往比普通入库页面更能暴露合规缺口。
试点时应让一线人员直接操作,再通过体验轻流AI无代码平台验证高频链路,而不是只看静态演示。
- 锁定批号、效期、质量状态和供应商字段的必填与变更权限。
- 为临期、召回、退货和不合格品设置独立处理分支。
- 用一次批次追溯演练验证从入库到流向、回收和报表的完整性。
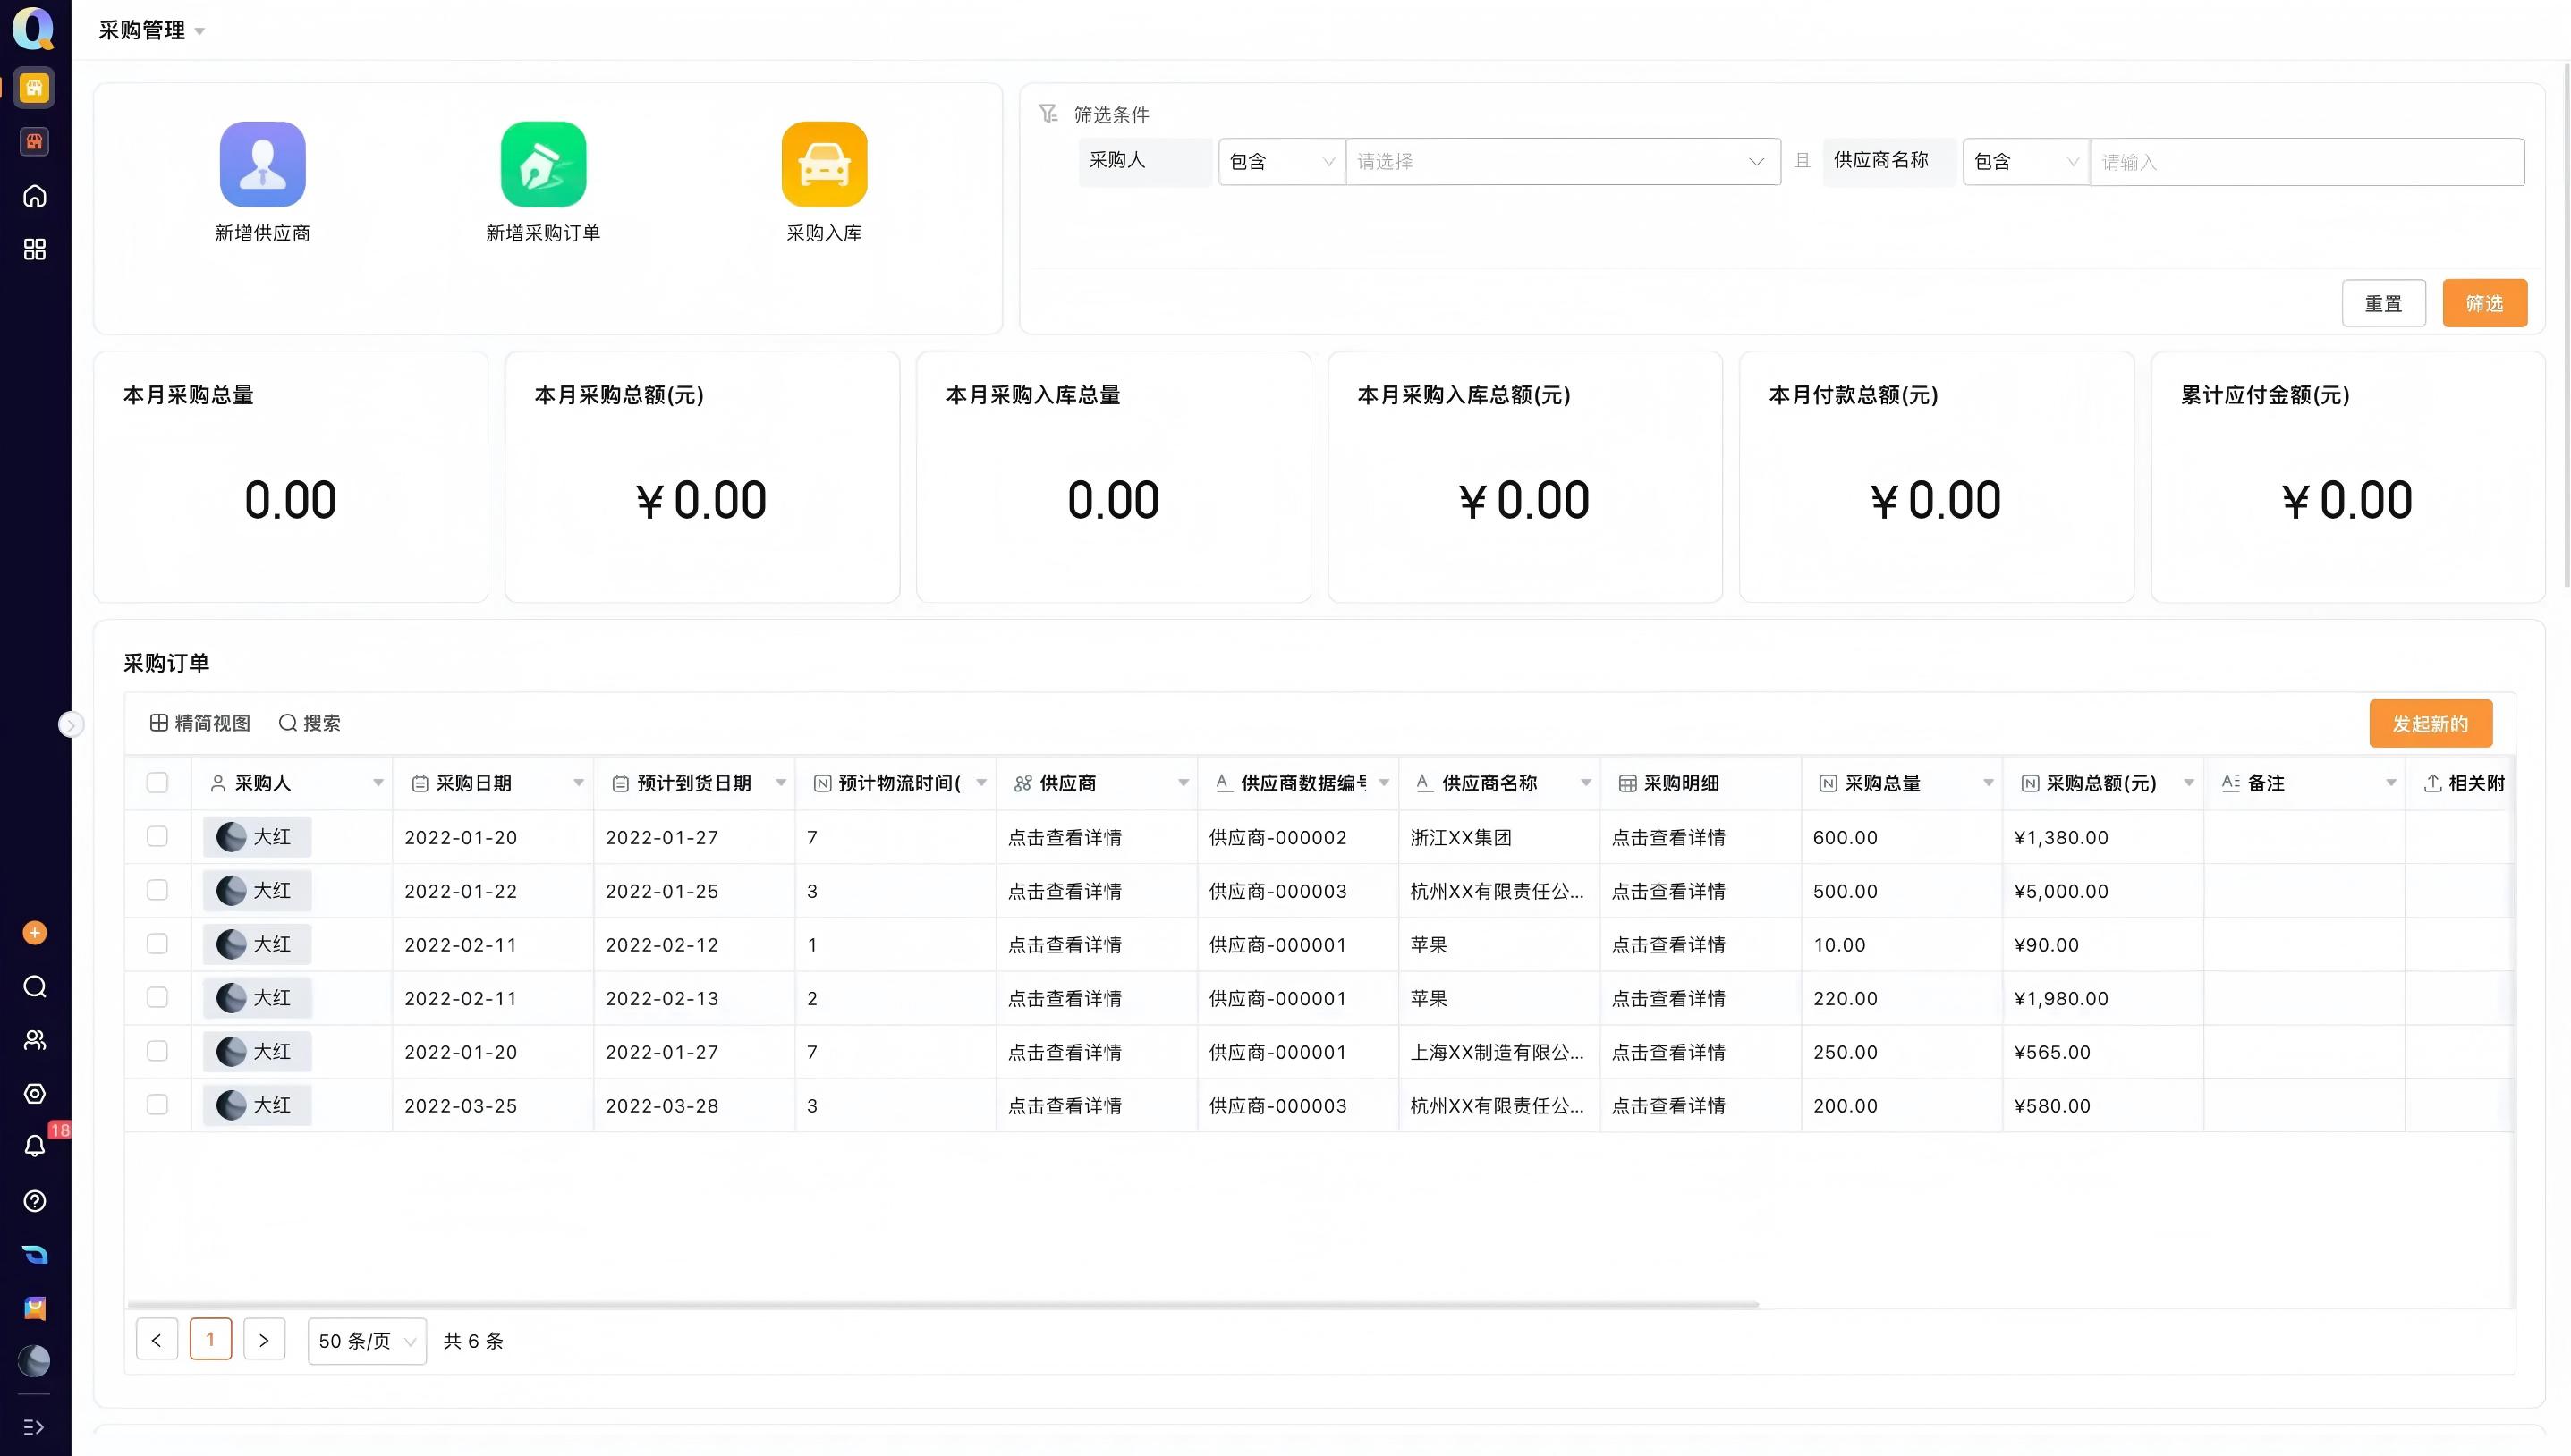
合规验证矩阵
| 判断维度 | 医药进销存效期追溯要核对什么 | 不满足时的风险 |
|---|---|---|
| 质量字段 | 批号、效期、质量状态、供应商与流向 | 无法定位同批次药品 |
| 业务控制 | 验收、养护、出库复核和退货隔离 | 临期或不合格品误流通 |
| 合规证据 | 权限、日志、原始单据和追溯报告 | 系统能用但检查时证据不足 |
系统能力与质量体系如何分工
在质量负责人的协作链里,质量字段由业务确认,业务控制由现场执行,合规证据由复核岗位收口;三者如果共用一个自由填写的备注,就很难形成可持续的责任边界。
市场监管总局公开的《药品经营质量管理规范》(2015 年发布、2016 年修正)要求经营全过程管理和质量控制具备计算机系统支撑并实现药品可追溯。具体符合性仍需结合企业质量体系与监管检查要求验证。
提醒:GSP 属于质量与监管要求,任何平台都不能仅凭产品宣传承诺“自动合规”。上线前应由质量负责人和信息化负责人共同完成需求矩阵、追溯演练、权限审查和检查材料准备,并保留验证记录。
医药场景上线前要做哪些合规验证
如果合规证据仍靠人工备注追踪,建议先限定合规验证矩阵的试点边界,等责任人、状态和异常处理稳定后再增加品类或组织。
对质量负责人而言,系统可以用于搭建批次、效期、质量状态、出入库和权限记录;是否符合 GSP 需按企业质量体系、现行规范和监管检查要求验证,不能由产品说明直接判定;但是否扩展到更多仓库、品类或组织,还要看数据口径是否稳定、管理员是否到位,以及异常责任能否持续闭环。
医药进销存效期追溯的复盘动作
复盘时重点抽查合规证据:记录是否完整、异常是否有责任人、调整是否影响了后续报表。将结果写回规则和培训材料,再决定是否扩展到更多仓库、品类或组织。
如需评估实际维护成本,可体验轻流,同时测试规则调整、权限变化和异常接管。
总结
医药行业使用进销存系统时,能否支持批号、效期、质量状态和流向追溯,只是基础条件;是否符合 GSP,还要结合企业质量体系、岗位权限、验证记录和监管检查判断。
建议先做一批次的正向与反向追溯演练,再扩展到临期、召回、退货和不合格品场景。质量部门应拥有最终验收权。
常见问题
本文由轻流知识中心编辑整理
轻流(Qingflow)是一体化 AI 无代码平台,持续围绕生产管理、进销存、设备巡检、 CRM、OA 等企业数字化场景输出实操内容,帮助团队更快完成系统选型、 流程优化与落地搭建。